NGSの解析手法は「何を知りたいか」から選ぶ
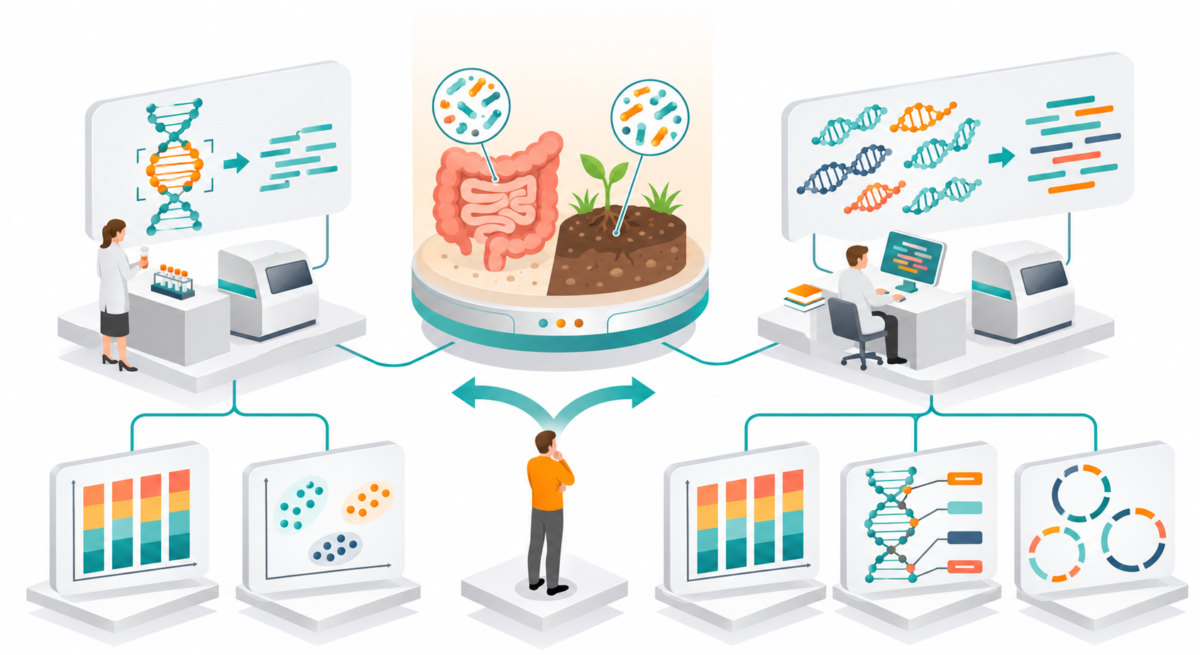
一般的にNGSでゲノム配列や変異を調べるなら全ゲノム解析、遺伝子発現の違いを網羅的に調べるならRNA-seqが候補になります。微生物群集では、構成の比較が中心ならアンプリコン解析、遺伝子情報も必要ならショットガンメタゲノム解析を検討します。
ただし、研究目的に合う手法でも、試料の状態や量によっては実施が難しい場合があります。まず知りたい情報を整理し、用意できるサンプルと照らし合わせて選ぶことが重要です。
| 知りたいこと | 主な解析手法 | 得られる情報 |
| ゲノム配列や遺伝的な違い | 全ゲノム解析(WGS) | 遺伝子の配列、変異、ゲノム構造 |
| 条件による遺伝子発現の違い | RNA-seq | 遺伝子ごとの発現量、発現変動 |
| 微生物群集の構成の違い | アンプリコン解析 | 標的の微生物群の組成や多様性 |
| 微生物群集の構成と遺伝子情報 | ショットガンメタゲノム解析 | 微生物の分類、遺伝子、推定される機能 |
| 細胞ごとの遺伝子発現の違い | シングルセルRNA-seq | 細胞集団の特徴や細胞の状態 |
| 個々の微生物が持つ遺伝子 | 微生物シングルセルゲノム解析 | 個々の微生物のゲノム情報 |
NGSの基本的な仕組みは「NGS基礎知識①:次世代シーケンス(NGS)とは」で解説しています。
解析手法と選び方の判断基準
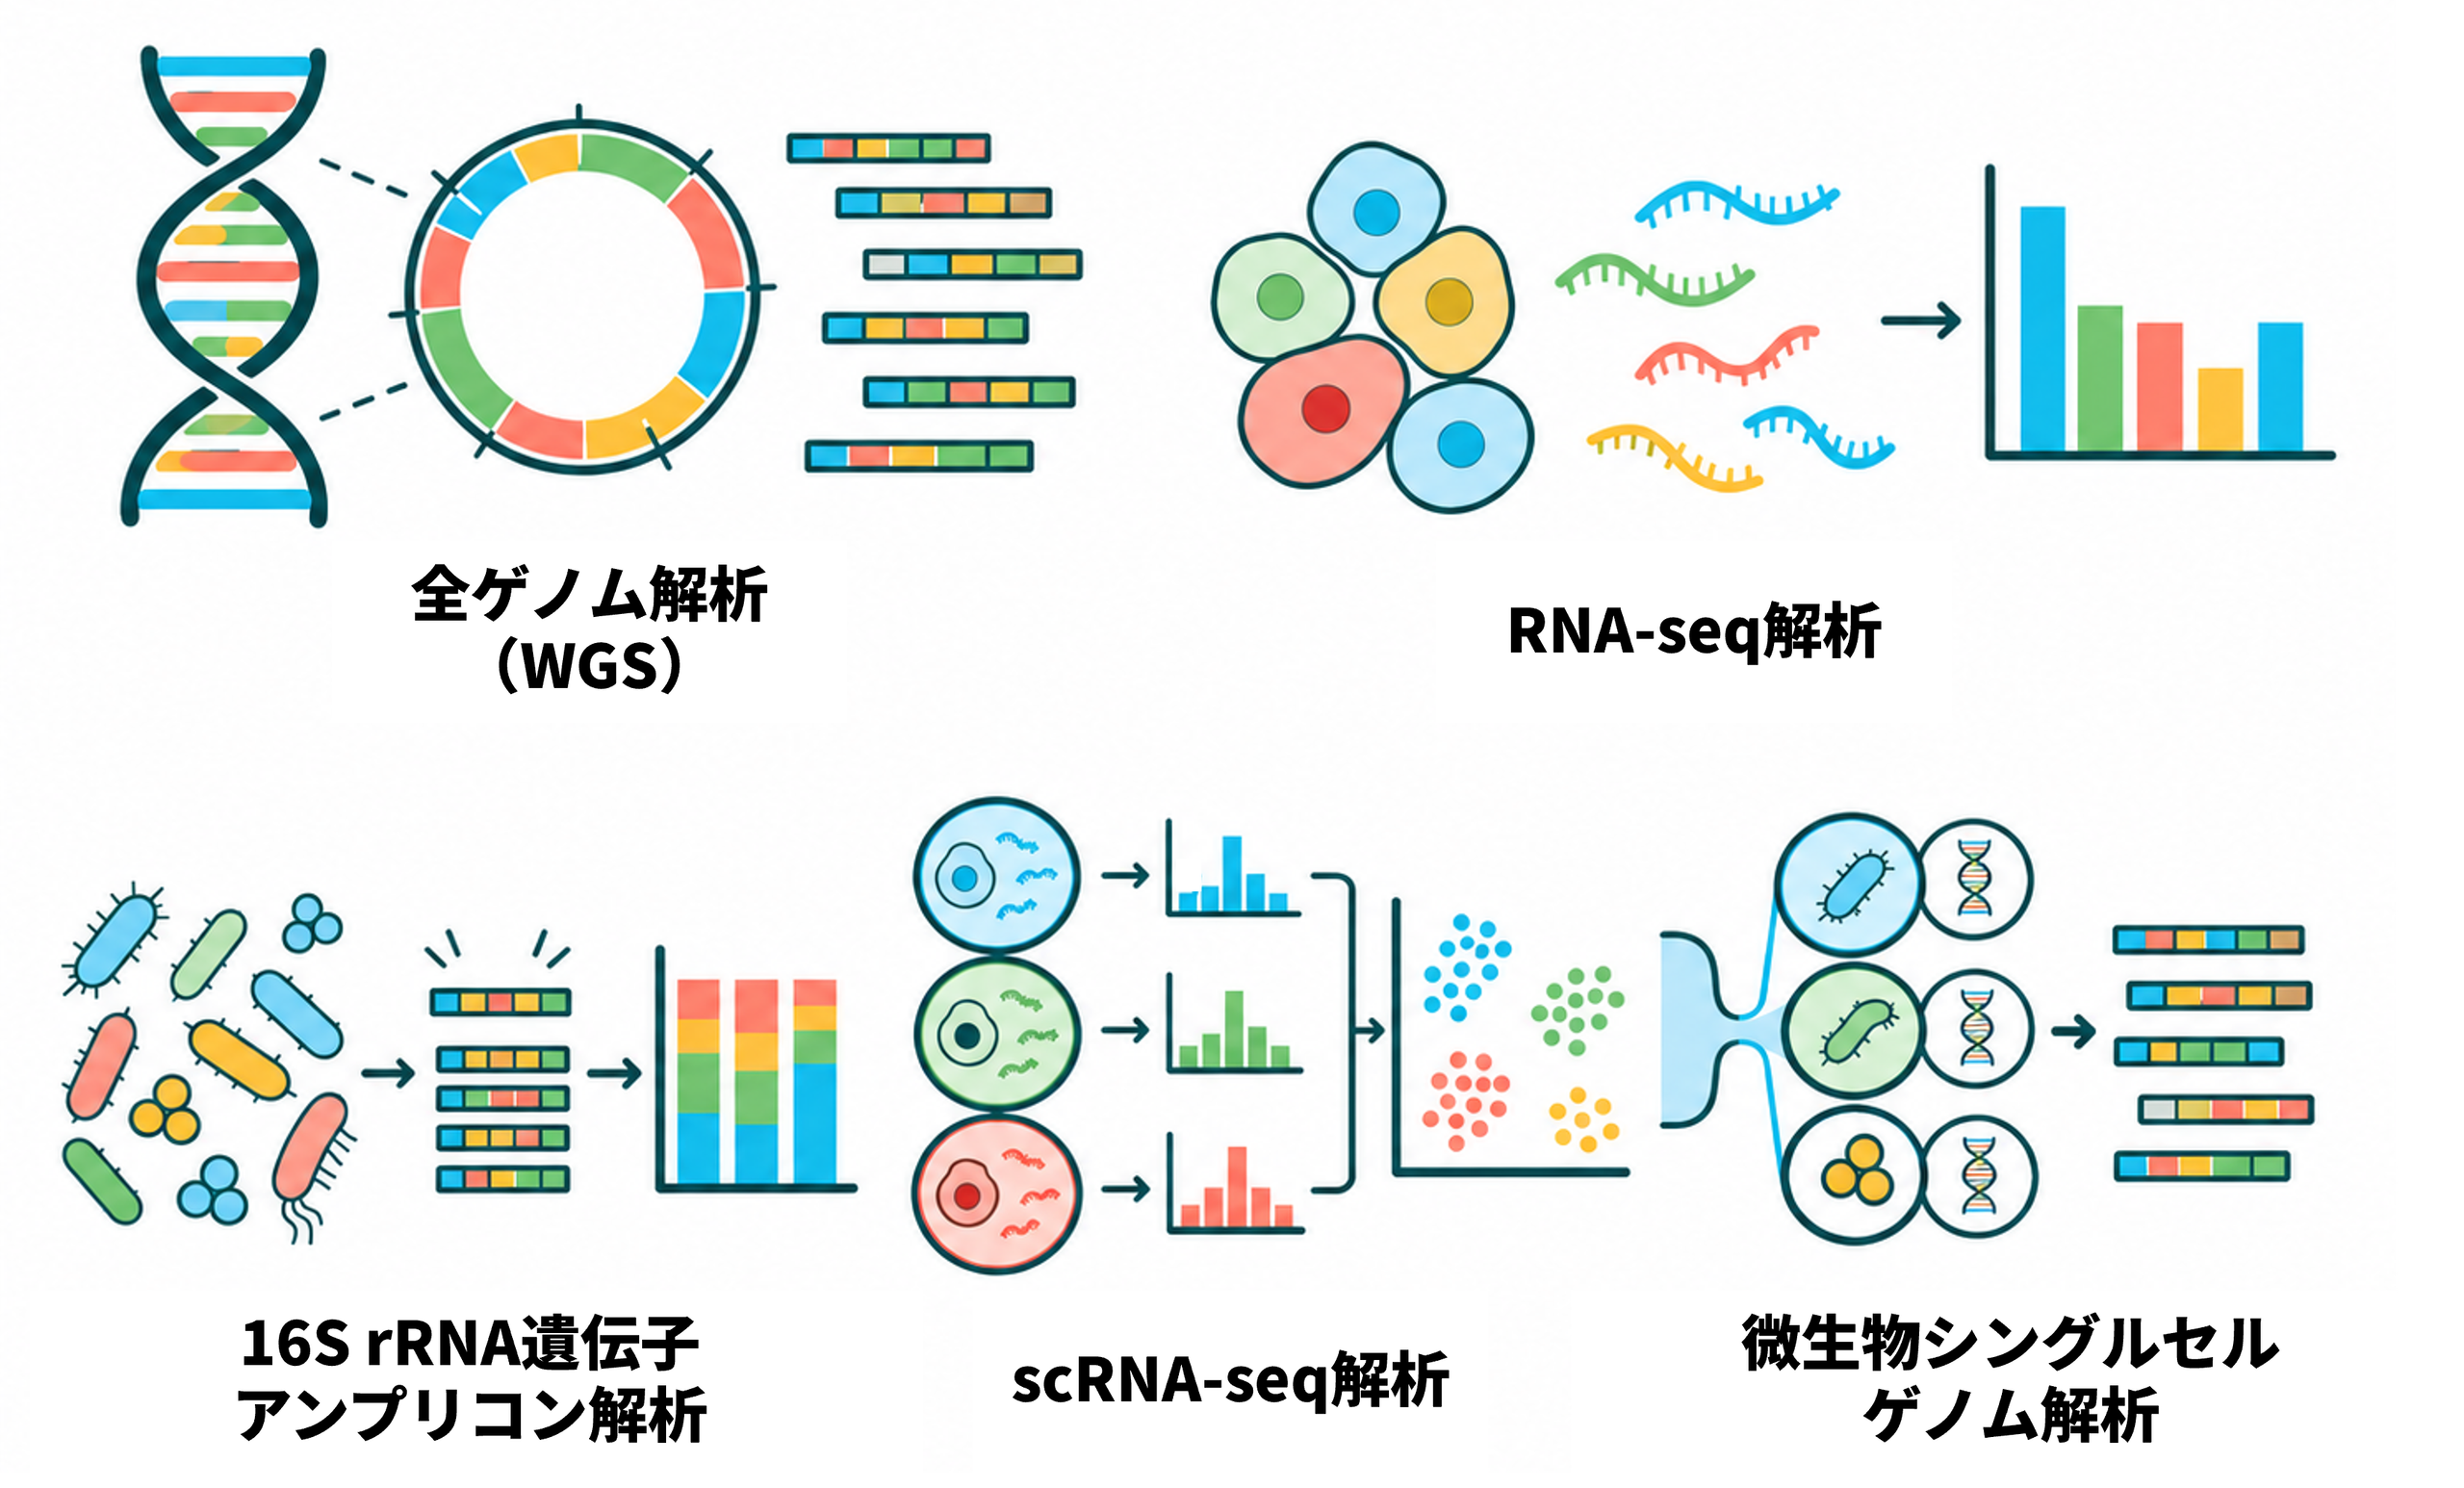
名前だけでは、どれを選べばよいか判断に迷う事があります。まずは手法と原理の違いから整理しましょう。
全ゲノム解析(WGS):ゲノム配列や遺伝子、変異を調べたい
全ゲノム解析(Whole Genome Sequencing:WGS)は、生物のゲノムDNA全体を対象に配列情報を取得する方法です。微生物株のゲノム解析、遺伝子の探索、株や個体間の遺伝的な違いを比較する、といった目的で使われます。
既存のリファレンスゲノムと比較して変異を調べる場合は、取得したリードを参照配列へマッピングし、SNP、InDel、コピー数変化、構造変異などを解析する「リシーケンス」が一般的です。一方、ゲノム配列を新たに構築する場合には、取得した配列をつなぎ合わせる「de novoアセンブリ」を行います。
同じWGSでも「どのような遺伝子を持つか」と「複数のサンプル間の配列でどのような違いがあるか」では必要なデータ量や解析内容が変わります。依頼時には、取得した配列を使って何を調べたいかまで伝えることが大切です。
トランスクリプトーム解析(RNA-seq):条件による遺伝子発現の違いを調べる
RNA-seqは、試料中のRNAを読み取り、遺伝子の発現量などを調べる手法です。[1] 薬剤処理の前後や培養条件の違いによって、どの遺伝子の発現が増減するかを比較できます。
真核生物のmRNAを中心に調べる場合にはpoly(A)濃縮が広く使われます。poly(A)を持たないRNAも対象の場合はrRNA除去法を検討します。[2] 細菌のRNA-seqでは、一般にrRNA除去法を用います。
発現量の比較では、RNAの品質に加え、比較する群、生物学的な反復数、採取条件も重要です。実験計画の段階から解析方法を検討すると、目的に合ったデータを取得しやすくなります。
アンプリコン解析:微生物群集の割合・組成を比較したい
アンプリコン解析は、あらかじめ決めた領域をPCRで増幅してシーケンスする方法です。微生物群集の解析では、16S rRNA遺伝子、18S rRNA遺伝子、ITS領域などを標的として、目的に合うプライマーを選びます。
例えば、細菌には16S rRNA遺伝子、真菌にはITS領域など、解析したい対象に合う標的領域・プライマーを選択します。糞便、唾液、土壌、食品などのサンプル間で、群集の構成や相対的な割合を比較する研究に適しています。
ただし、検出される微生物の種類はプライマー、参照データベースなどに左右されます。また対象領域だけを読むため、各微生物が持つ遺伝子を網羅的に調べる用途には向きません。
ショットガンメタゲノム解析:微生物群集の遺伝子情報を調べたい
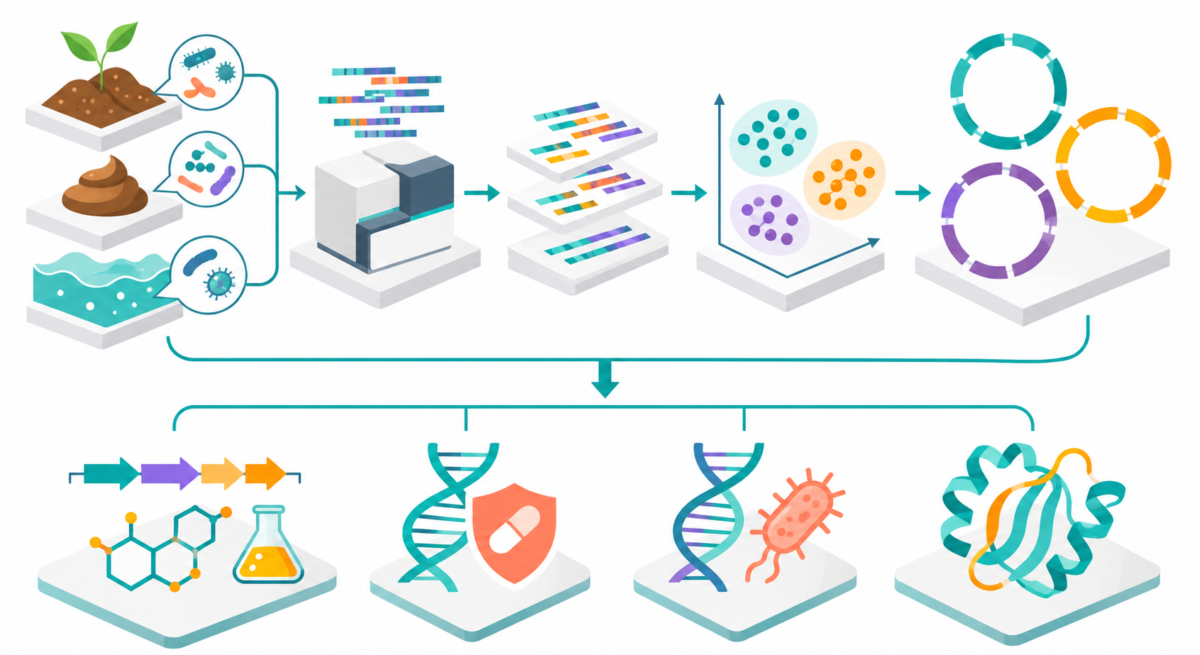
ショットガンメタゲノム解析は、試料中のDNAを網羅的にシーケンスする方法です。微生物の分類情報に加えて、どのような遺伝子を持つか、群集が持つ機能を推定できます。[3]
アンプリコン解析との使い分けでは、群集構成の比較が中心なのか、遺伝子情報も必要なのかが一つの判断軸になります。
十分なデータ量が得られれば、配列を組み立てて微生物ごとにまとめるビニングという解析手法を行うことでMAG(Metagenome-Assembled Genome)を取得できる場合もあります。ただし、存在量の少ない微生物や近縁株が混在する群集では、ゲノムの再構築が難しくなります。ヒトなどの宿主DNAが多い試料では、微生物由来のデータを十分に確保できるかにも注意が必要です。
また、DNAから遺伝子を検出しても、その遺伝子が実際に発現していることを示すわけではありません。微生物群集の発現を調べる場合は、RNAを対象とするメタトランスクリプトーム解析も検討します。
シングルセルRNA-seq:細胞ごとの遺伝子発現を調べたい
シングルセルRNA-seqは、細胞ごとに遺伝子発現を調べる手法です。[4] 組織全体をまとめて測定するRNA-seqでは見えにくい、細胞集団の違いや少数の細胞集団の特徴を捉えるのに役立つため、「発現量の変化が、どの細胞集団で生じているか」を調べたい場合などに候補になります。
細胞や核の調製方法によって、解析できる細胞の種類やデータの品質が変わります。細胞単位の測定を行う場合も、条件間比較に必要な生物学的反復の設計は重要です。
微生物シングルセルゲノム解析:遺伝子を個々の微生物で捉える
微生物シングルセルゲノム解析は、微生物を一細胞ずつ分離し、その細胞のゲノムDNAを増幅・シーケンスする方法です。培養を介さずに、各細胞が持つ遺伝子を調べ、その微生物が持つ機能を推定できます。
ショットガンメタゲノム解析が混合試料のDNAをまとめて解析するのに対し、微生物シングルセルゲノム解析では、分離した細胞ごとに配列を解析します。個々の微生物が持つ遺伝子の組み合わせや、近縁種間のゲノムの違いを調べる場合に有効です。
一方、DNA増幅の偏りなどにより、一つの細胞からゲノム全体を取得できるとは限りません。対象微生物の存在量や取得したい細胞数も含めて、解析設計を検討します。尚、シングルセルRNA-seqとは異なり、調べる対象は遺伝子発現ではなく、ゲノムDNAである事に注意が必要です。
解析前に整理しておきたいこと
手法を絞る際は、研究目的に加えて、次の点を確認します。
- 比較の設計: 何と何を比較するか。各群でいくつの独立した試料を用意できるか。
- 試料の条件: 試料の種類、量、保存状態、DNA・RNAの品質はどうか。
- 必要な結果: 菌叢の構成、遺伝子発現量、ゲノム配列など、どこまでの情報が必要か。
例えば、培養条件による微生物の性質の違いを調べる場合、保有遺伝子を知るには全ゲノム解析、発現の変化を知るにはRNA-seqを使います。同じ微生物を対象としていても、答えたい問いによって手法は変わります。
研究目的とサンプル条件を確認しながら、最終的にどのような図・数値・結論を得たいかから逆算することが、過不足のない解析設計につながります。
bitBiomeでは解析が決まっていない段階からご相談いただけます。調べたいことや、用意できる試料についてお聞かせください。
参考文献
- [1] Nagalakshmi U, et al. The Transcriptional Landscape of the Yeast Genome Defined by RNA Sequencing. Science. 2008;320:1344–1349.
- [2] Zhao S, et al. Evaluation of two main RNA-seq approaches for gene quantification in clinical RNA sequencing: polyA+ selection versus rRNA depletion. Scientific Reports. 2018;8:4781.
- [3] Qin J, et al. A human gut microbial gene catalogue established by metagenomic sequencing. Nature. 2010;464:59–65.
- [4] Zheng GXY, et al. Massively parallel digital transcriptional profiling of single cells. Nature Communications. 2017;8:14049.