微生物解析の使い分け③:MAG解析編
目次
MAG解析とは培養を介さず微生物のゲノムを調べる手法
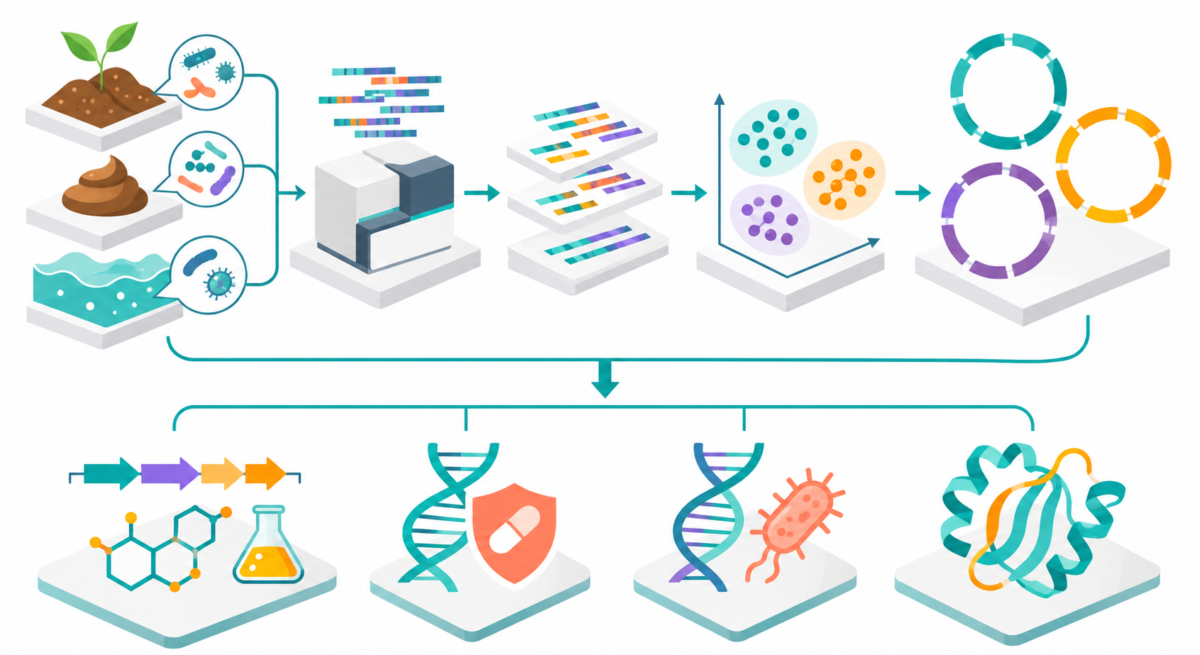
土壌や腸内、排水処理槽には、さまざまな微生物が混在しています。そこから「どの微生物が、どのような遺伝子を持つか」を調べる方法の一つがMAG解析です。
MAGは、Metagenome-Assembled Genomeの略で、メタゲノムリードデータから再構築したゲノムを指します。ショットガンメタゲノム解析で得た配列を組み立て、同じ微生物に由来すると推定される配列をまとめます。単離培養前または単離培養が難しい微生物についても、ゲノム情報を得られる点が強みです。[1]
MAG解析は、メタゲノム解析の中で行うバイオインフォマティクス解析です。ただし、再構築されたゲノムには欠けた領域や別の微生物の配列が含まれる場合があり、単離株から得た完全なゲノムと同じようには扱えません。
MAG解析におけるデータ解析の流れ
一般的には、次の工程で解析します。
| 工程 | 主な処理 |
| 配列の品質管理 | 低品質な配列やアダプター、必要に応じて宿主由来の配列を除く |
| アセンブリ | 配列の重なりを利用し、長い連続配列「コンティグ」に組み立てる |
| ビニング | 配列の特徴や読み取りの深さを手掛かりに、コンティグをゲノムごとの候補群に分ける |
| 品質評価・選別 | ゲノムの欠損や異なる由来の配列の混入を推定し、解析に使うMAGを選ぶ |
| 分類・機能解析 | 微生物の分類、遺伝子の機能、代謝経路などを推定する |
特に重要なのがビニングです。塩基の並び方の特徴に加え、複数試料で同じように増減する配列は同じ微生物に由来する可能性がある、という情報も利用します。代表的なツールにはMetaBAT 2があります。[2]
MAGの品質評価にはCheckM、細菌・古細菌の分類にはGTDBデータベースを利用するGTDB-Tkなどが使われます。ツールによって評価方法が異なるため、使用したツールとデータベースのバージョンも記録します。[3,4]
MAG解析では何がわかるのか
解析で主に得られるデータは、MAGごとのゲノム配列、品質評価、分類情報、予測遺伝子と機能の一覧です。例えば、有機物の分解に関わる遺伝子が見つかった場合、MAG解析では、その遺伝子を持つ微生物の候補や、同じゲノム内にあるほかの代謝関連遺伝子まで調べられます。これにより、「分解のどの段階を、どの微生物が担う可能性があるか」という仮説を立てられます。[5]
ただし、遺伝子があることと、その場で働いていることは別です。 発現や活性を確かめるには、メタトランスクリプトーム解析、代謝物の測定、培養実験などを組み合わせます。
どんな研究で使われているのか
一例として、排水処理・メタン発酵の研究では、有機物の分解やメタン生成に関わる微生物の役割分担を調べるために使われています。複数のバイオガス設備のデータから1,635のMAGを再構築した研究では、微生物の代謝能力と運転条件との関係が検討されました。[5]
腸内細菌の研究では、未培養の微生物を含むゲノムカタログの整備に活用されています。こうしたカタログは、腸内微生物の分類や遺伝子機能を調べ、試料間で比較するための参照情報になります。[6]
また、酵素や代謝経路の探索では、候補遺伝子だけでなく、その周辺の遺伝子構成も確認できます。機能が実証されたわけではありませんが、次に実験で調べる候補を絞る材料になります。[5]
解析前に知っておきたい大事なポイント
シーケンスの読み取り量を増やしたとしても、サンプル中から存在する全ての微生物のMAGが得られるわけではありません。 存在量が少ない微生物は配列が不足しやすく、また近縁種が混在する場合は、似た配列を分けて正確にビニングする事が難しくなります。必要なデータ量は、試料全体の量だけでなく、群集の複雑さや対象微生物の存在割合によって変わります。[2,7]
結果を見る際は、得られたMAGの数に加えて以下の点に着目する事も重要です。
- 完全性(Completeness)と汚染度(Contamination):どの程度、完全性の高いゲノムが構築できるか、異なる由来の配列がどの程度混ざっているか
- 配列の連続性:多数の短い断片に分かれていないか。遺伝子の並びを調べる際に影響する。
- 分類・機能:菌種や遺伝子のアノテーションに使用する参照データベースやツールも重要です。未知の微生物・遺伝子では、分類や機能を十分に付けられないこともあります。
品質の指標として、高品質ドラフトの条件として完全性90%超、汚染度5%未満に加え、rRNA・tRNA遺伝子の条件が定められています。完全性と汚染度の数値だけで、高品質と判断しないことが大切です。[1]
【自社検証】ロングリードシーケンサーはMAG解析でどのくらい強力なのか
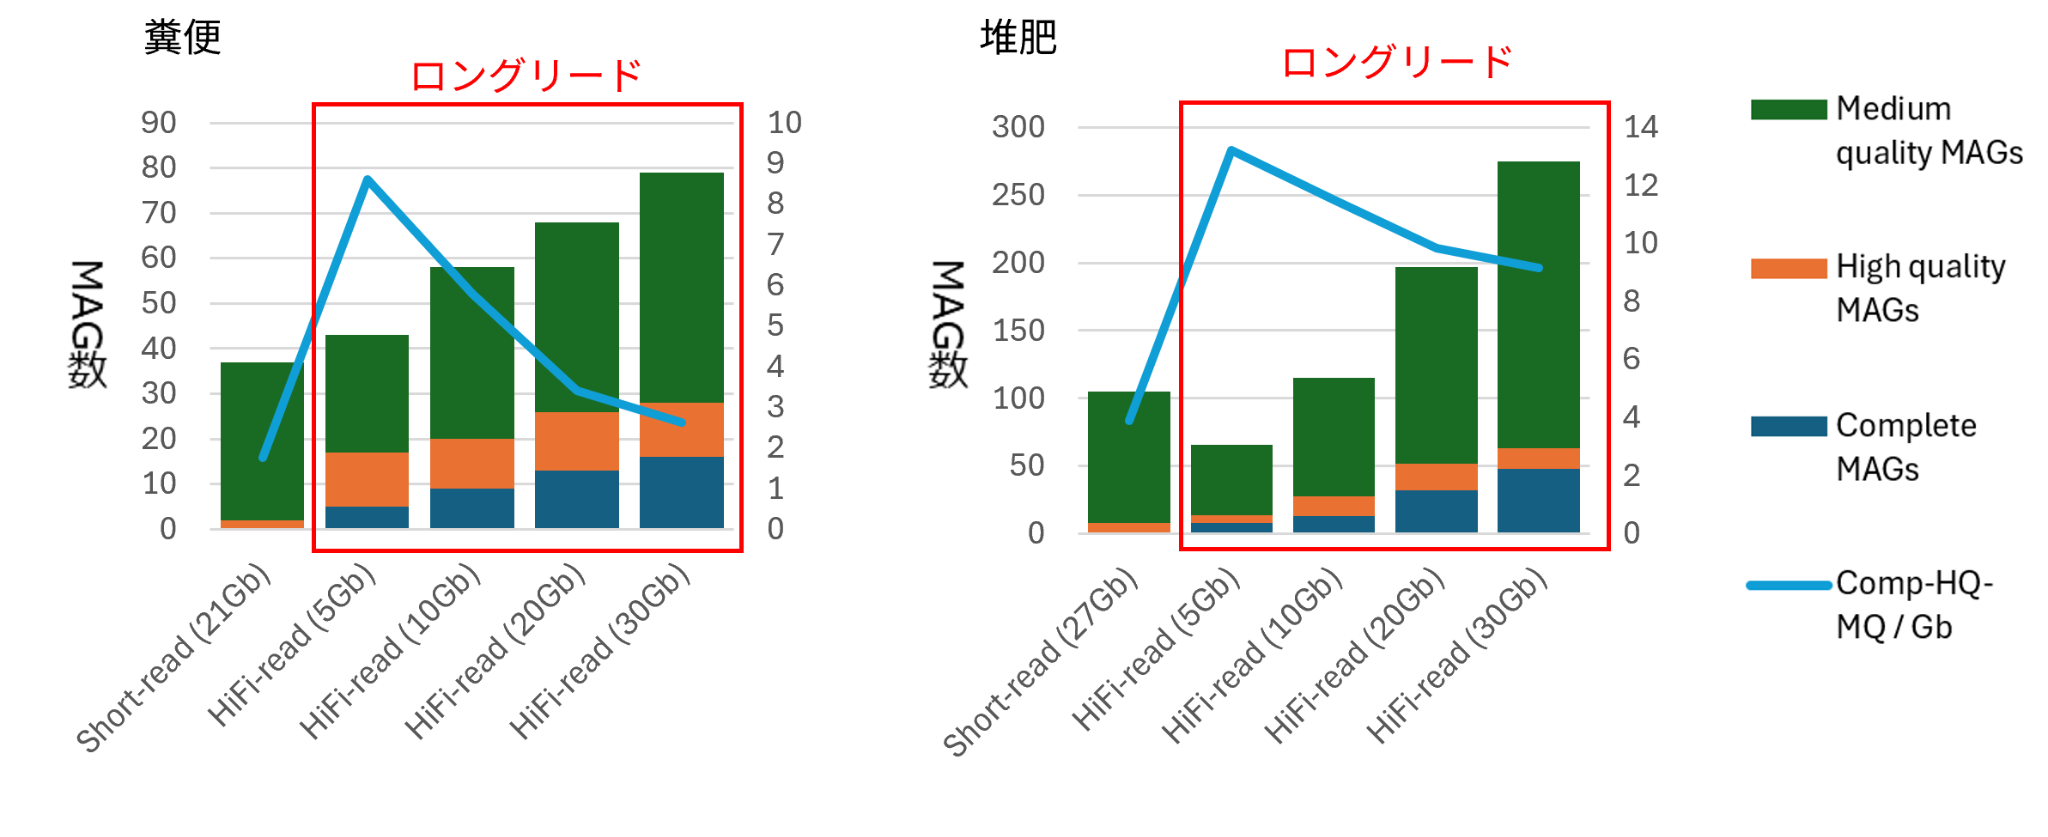
ロングリードシーケンサーによるメタゲノム解析は長い範囲を連続して読み取れるため、完全長ゲノムを含めたMAGの獲得も可能です。糞便・土壌でショートリードとロングリードで獲得できるMAGの数と品質をbitBiomeで比較しました。
結果、ロングリードシーケンサー(PacBio HiFiリード)によるMAG解析では同じデータ量でも多くの完全長含む中・高品質MAGが獲得できました。
【検証】ショートリードとロングリードのMAG解析比較
MAG解析を計画する際は、菌叢の比較、代謝経路の推定、候補遺伝子の探索など、必要な結果を先に決め、その目的に合う品質と解析範囲を検討する事が重要です。
bitBiomeのメタゲノム解析はMAG解析も含めたサービスとなっております。また、ショートリードだけでなくロングリード、微生物シングルセル解析を含めた解析提案が可能になっています。MAG解析をはじめマイクロバイオーム解析をご検討の方は是非サービスページをご確認の上、お問い合わせください。
参考文献
- Bowers RM, et al. Minimum information about a single amplified genome (MISAG) and a metagenome-assembled genome (MIMAG) of bacteria and archaea. Nature Biotechnology. 2017.
- Kang DD, et al. MetaBAT 2: an adaptive binning algorithm for robust and efficient genome reconstruction from metagenome assemblies. PeerJ. 2019.
- Chklovski A, et al. CheckM2: a rapid, scalable and accurate tool for assessing microbial genome quality using machine learning. Nature Methods. 2023.
- Chaumeil PA, et al. GTDB-Tk: a toolkit to classify genomes with the Genome Taxonomy Database. Bioinformatics. 2020.
- Campanaro S, et al. New insights from the biogas microbiome by comprehensive genome-resolved metagenomics of nearly 1600 species originating from multiple anaerobic digesters. Biotechnology for Biofuels. 2020.
- Almeida A, et al. A unified catalog of 204,938 reference genomes from the human gut microbiome. Nature Biotechnology. 2021
- Feng X, et al. Metagenome assembly of high-fidelity long reads with hifiasm-meta. Nature Methods. 2022.