微生物解析の使い分け②16S rRNAアンプリコン解析とメタゲノム解析編
得られる情報と、試料の条件から選ぶ
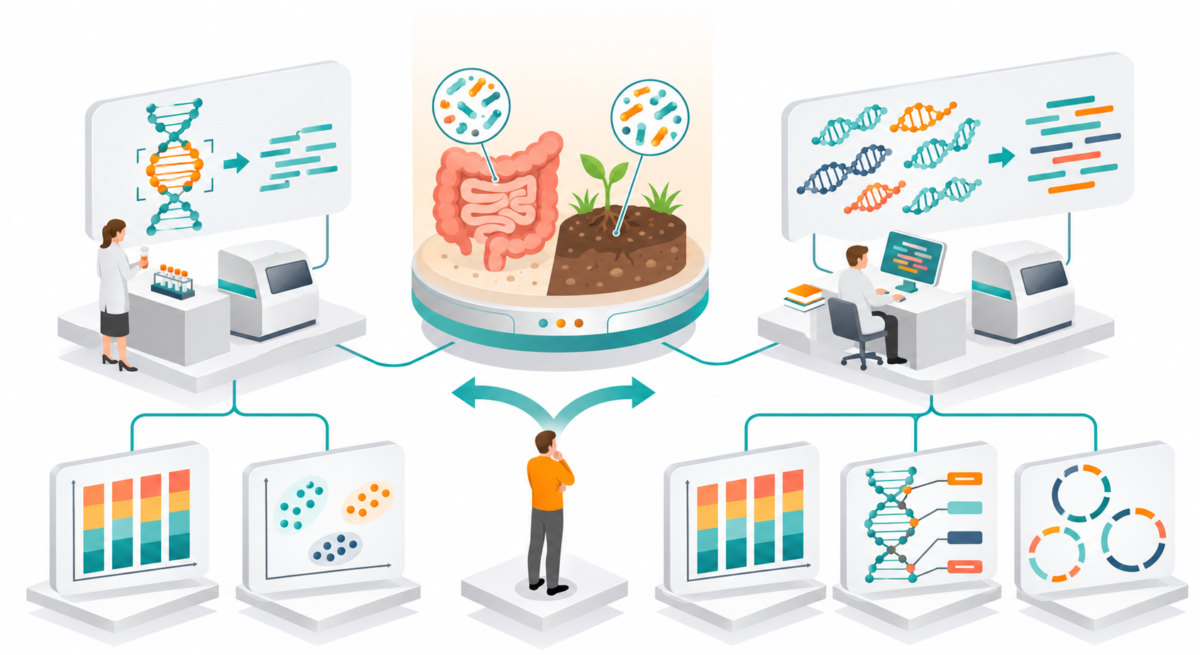
微生物群集を調べる代表的な方法が、16S rRNA遺伝子アンプリコン解析とショットガンメタゲノム解析です。
多数検体の細菌群集を比較したいなら前者、種の違いや機能遺伝子まで調べたいなら後者が候補になります。ただし、試料中の微生物DNA量や宿主DNAの割合によっても選び方は変わります。
本記事では、主にショートリードを用いた両手法を比較します。以下の「アンプリコン解析」は、特記しない限り、16S rRNA遺伝子を対象とするNGS解析を指します。
両手法の強みと弱み
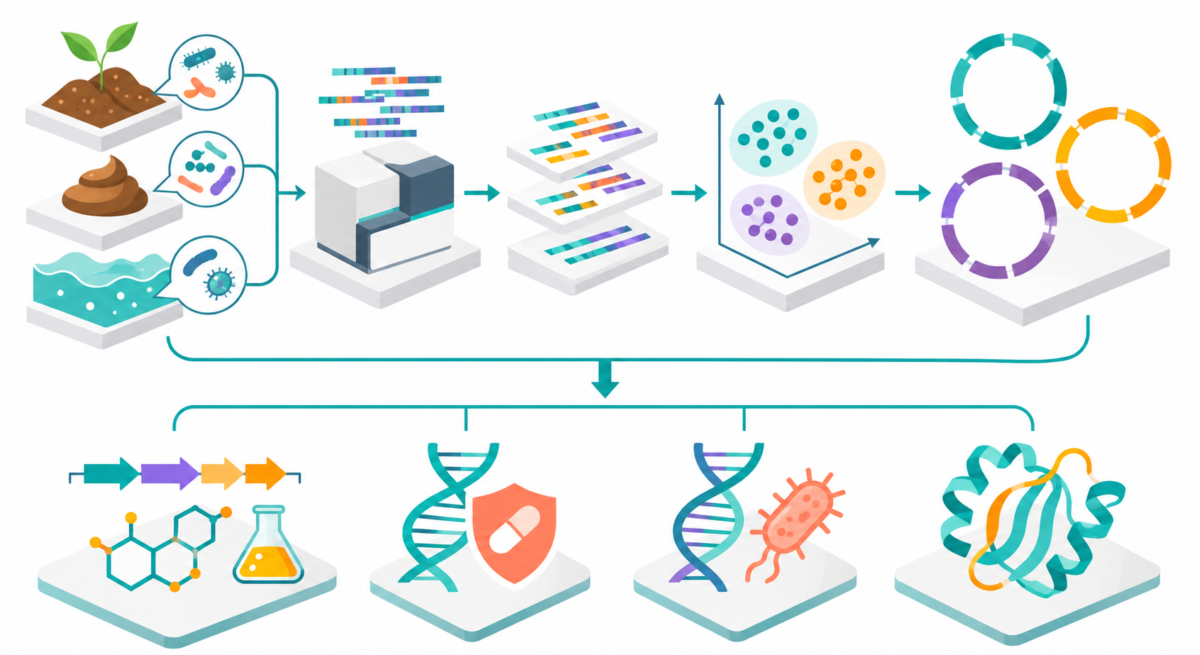
アンプリコン解析は、分類の目印となる遺伝子の一部をPCRで増幅して読みます。メタゲノム解析は、特定のマーカー領域に限定せず、試料中のDNAを広く読み取ります。[1]
| 比較項目 | アンプリコン解析 | ショットガンメタゲノム解析 |
| 強み | 比較的低コストで多数検体の群集構成を比較できる | 細かな分類に加え、遺伝子・ゲノム情報を取得できる |
| 解像度 | 属レベルを中心に比較。種まで分かる場合もある | 種レベルを評価しやすく、条件次第で株の違いも解析 |
| 対象 | プライマーに対応する細菌・アーキア | 細菌・アーキア・真菌・DNAウイルスなど |
| 機能情報 | 既知ゲノムからの予測。機能遺伝子を直接読まない | 機能遺伝子の配列を検出し、その働きを推定 |
| 課題 | 標的・プライマーによる検出範囲と分類解像度の制約 | 宿主DNA、微生物DNA量、データ量、参照DBの影響 |
| 費用 | 検体数を確保しやすい | 深い解析ほど費用が増える |
両手法とも通常は相対的な割合を示生きた菌の数や絶対量を直接測定する方法ではなく、通常のDNAメタゲノム解析では、RNAウイルスは対象外です。
アンプリコン解析はコストを絞って効率よく微生物組成を比較
アンプリコン解析は標的領域を増幅するため、微生物DNAが少ない試料でも選択肢になります。ヒト組織などで宿主DNAが多い場合も、細菌の配列を効率よく取得できることがあります。
一方、一つの標的領域で細菌から真菌までまとめて評価することはできません。 真菌も調べたい場合はITS領域、原生生物などの真核微生物には18S rRNA遺伝子など、対象に合ったプライマーによる解析を追加します。細菌と真菌を調べる場合は、基本的に別々の解析として設計します。[2]
尚、近縁種が同じ標的配列を持つ場合は、種を区別できません。遺伝子機能までは不要で、分類の解像度を上げたい場合には、ロングリードによる全長16S解析も選択肢になります。 ただし、すべての種・株を識別できるわけではありません。[3]
メタゲノム解析は情報が豊富だが、試料の影響が課題
メタゲノム解析では、菌種の構成に加え、試料中の微生物群衆が保有する薬剤耐性や代謝に関わる遺伝子を調べられます。配列を組み立てて微生物ごとにまとめるMAG解析では、未培養微生物のゲノムや代謝機能の推定も可能です。[1]
ただし、宿主DNAも一緒に読むため、総データ量が多くても微生物のデータが十分とは限りません。 読み取りの90%がヒト由来なら、10 Gbを取得しても微生物由来のリードは残りの1 Gbです。解析でヒト配列を除いても、微生物の読み取り量は増えません。
アンプリコン解析とは、必要なDNA量にも違いがあるため、注意が必要です。
・当社の推奨要件
アンプリコン解析:0.5 ng/µL以上・20 µL以上
メタゲノム解析:30 ng/µL以上・20 µL以上
解析ツールとデータベースは、結果の解釈にも関わる
配列を読んだ後は、解析ツールと参照データベースを使い、微生物の分類や遺伝子の機能を調べます。代表的な例は以下のとおりです。[5–8]
| 解析手法 | 解析の目的 | ツール例 | 参照データベースの例 |
| アンプリコン解析 | 配列処理・群集比較 | QIIME 2、DADA2 | 分類には16S・18S用のSILVA、真菌ITS用のUNITEなど |
| メタゲノム解析 | 系統推定 | Kraken2、MetaPhlAn | RefSeqなどから構築したDB、MetaPhlAn専用マーカーDB |
| メタゲノム解析 | 機能・代謝経路の解析 | HUMAnNなど | UniRef、MetaCycなど |
※一般的な例です。bitBiomeでは標準解析・カスタマイズで各種ご相談が可能ですのでお声がけください。
尚、配列を取得できることと、菌名や機能を付けられることは別です。 特に未知の微生物が多い環境試料では、近い参照配列がなく、分類や機能アノテーションが付かない場合があります。反対に、類似配列から機能が推定されても、その活性が実証されたわけではありません。[1] いずれの手法とも使用するDBと分類基準を確認し、解析条件をそろえて比較する事が重要です。
試料と研究目的に合わせた活用例
| 試料 | アンプリコン解析を選ぶ場面 | メタゲノム解析を選ぶ場面・注意点 |
| 糞便・腸内容物 | 食事や処理による群集変化を多数検体で比較 | 菌種や代謝・耐性遺伝子まで比較 |
| 土壌・汚泥・排水 | 地点・季節・処理条件による群集比較 | 物質分解や窒素循環などの遺伝子探索。群集の複雑さとDB不足に注意 |
| 海水・低栄養水 | 微量の細菌DNAを標的に比較 | 機能遺伝子やDNAウイルスの探索。濃縮・DNA確保を検討 |
| 発酵食品 | 発酵過程やロット間の細菌構成を比較 | 真菌を含む構成や代謝遺伝子を比較。原料由来DNAに注意 |
| 皮膚・ヒト組織 | 宿主DNAが多い試料で細菌を標的に解析 | 種・株や真菌・ウイルスまで探索。宿主DNAの割合が重要 |
皮膚の比較研究でも、メタゲノムの情報の広さと、宿主DNA・低微生物量への対応が課題として示されています。[9] 微量試料では両手法とも汚染DNAの影響を受けるため、採取・抽出の陰性対照が重要です。[10]
費用と必要な情報を合わせて考える
当社サービスは、DNA抽出、基本データ解析を含むサービスになっております。一方で、追加のデータ解析や解析ツールの変更、DNA抽出不要などのカスタマイズしたサービス提案も広くお受けしております。またメタゲノム解析だけでなく、微生物シングルセルゲノム解析も提供可能なため、bitBiomeでは、試料の状態と研究目的に合わせて手法・データ量をご提案可能です。マイクロバイオーム解析で少しでも迷われた場合はぜひお気軽にお問い合わせください。
参考文献
- [1] Quince C. et al. Shotgun metagenomics, from sampling to analysis. Nature Biotechnology. 2017;35:833–844.
- [2] bitBiome. アンプリコン解析(16S/18S/ITS).〔サービス・価格・試料要件〕
- [3] Johnson J. S. et al. Evaluation of 16S rRNA gene sequencing for species and strain-level microbiome analysis. Nature Communications. 2019;10:5029.
- [4] bitBiome. ショットガンメタゲノム解析.〔サービス・価格・試料要件〕
- [5] QIIME 2. Moving Pictures tutorial/Data resources.
- [6] SILVA. SILVA ribosomal RNA database.
- [7] Wood D. E. et al. Improved metagenomic analysis with Kraken 2. Genome Biology. 2019;20:257./Huttenhower Lab. MetaPhlAn.
- [8] Huttenhower Lab. HUMAnN.
- [9] Assessment of protocols for characterization of the human skin microbiome using shotgun metagenomics and comparative analysis with 16S metabarcoding. 2025.
- [10] Salter S. J. et al. Reagent and laboratory contamination can critically impact sequence-based microbiome analyses. BMC Biology. 2014;12:87.