微生物解析の使い分け①:基本編
単離培養株とマイクロバイオームで手法を使い分ける
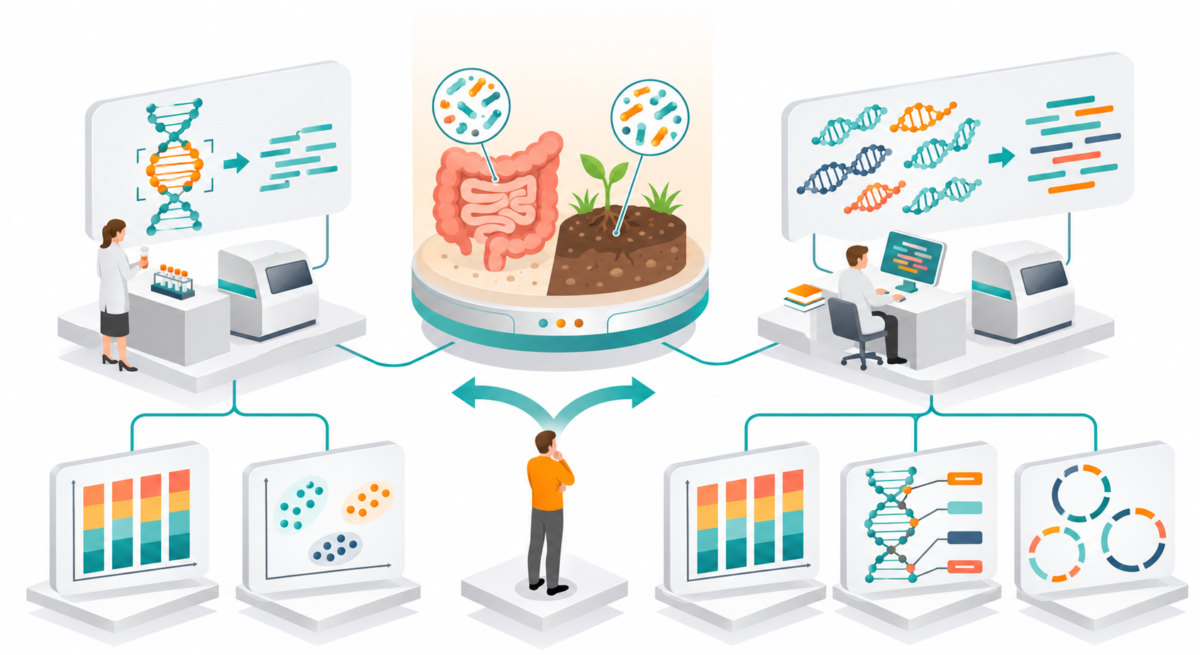
例えば「分離した乳酸菌の特徴を知りたい」と「発酵食品に含まれる微生物の構成を知りたい」では、適した解析が異なります。
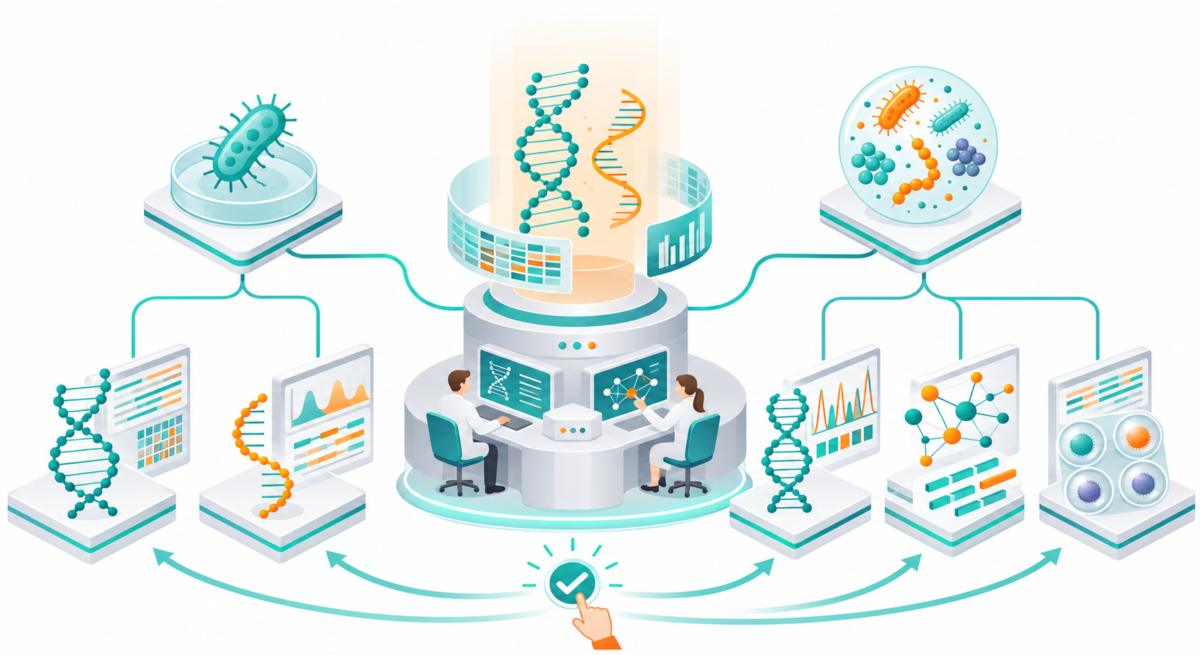
微生物のNGS解析は、まず対象を単離培養株とマイクロバイオーム(微生物群集)に分けると整理しやすくなります。その上で、菌の種類、持っている遺伝子、遺伝子発現のどれを調べたいかを考えるのが重要です。
単離培養株の解析
- 全ゲノム解析:どのような遺伝子を持つか
全ゲノム解析(WGS)は、単離した微生物株のゲノムDNA全体を対象に配列情報を取得する方法です。菌種の同定や近縁株との比較、代謝・薬剤耐性などに関わる遺伝子の探索に利用します。[1]
例えば、着目する現象が見られる微生物株の同定や、生産性の異なる2株を比較して配列の違いを探したり、新たに分離した株が目的の代謝経路に関わる遺伝子を持つかを調べたりできます。ただし、遺伝子が見つかることと、その機能が実際に働くことは別です。
多数の株の塩基配列の違いを比較する場合は、ショートリードが候補になります。一方、染色体やプラスミドの構造、遺伝子の前後のつながりまで調べたい場合は、ロングリードを検討します。長い反復配列をまたいで読めるため、分断の少ないゲノム配列を構築しやすくなります。[2]
また単離培養株でも、細胞間でゲノム配列にわずかな違いが見られることがあります。こうした集団内の違いを調べたい場合には、一細胞ごとにゲノム解析する微生物シングルセルゲノム解析が有効です。
- トランスクリプトーム解析:条件によって発現がどう変わるか
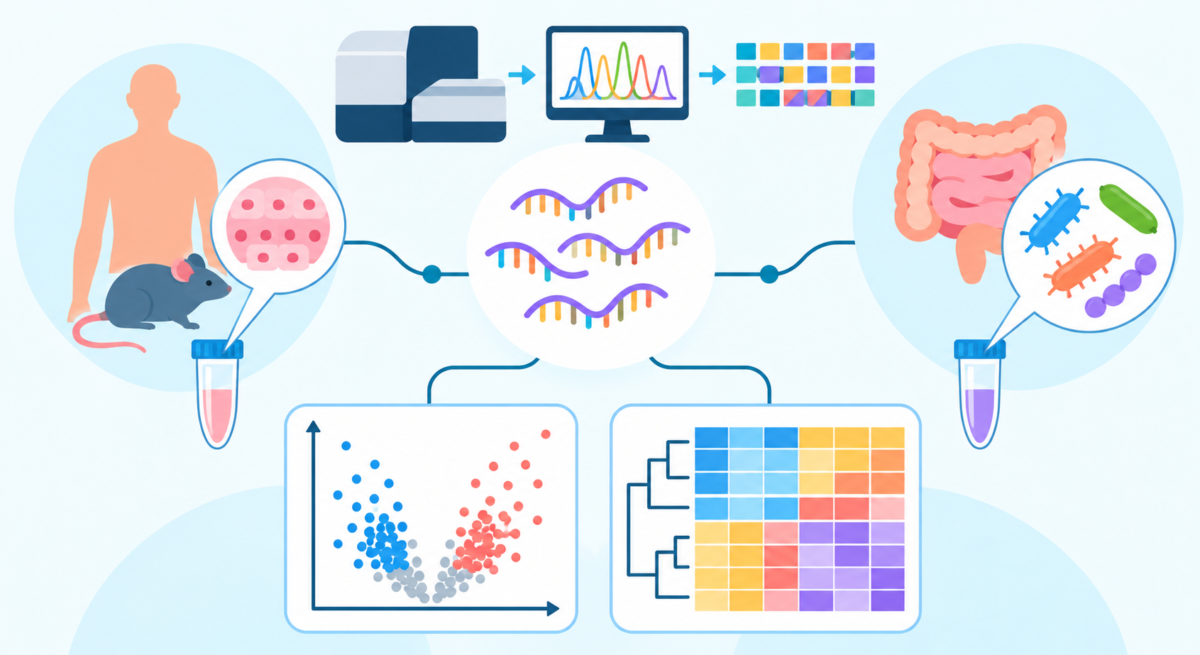
RNA-seqは、RNAを対象に遺伝子発現を調べる方法です。「培地を変えると生産量が上がるのはなぜか」「ストレスに対してどのような応答が起きるか」といった研究に利用します。
細菌では、通常は多量に含まれるrRNAを除去して解析します。比較群、採取時点、生物学的反復を設計し、条件間で発現量が変化する遺伝子を調べます。[3]
- マイクロバイオーム解析(菌叢解析):群集の構成や遺伝子を調べる
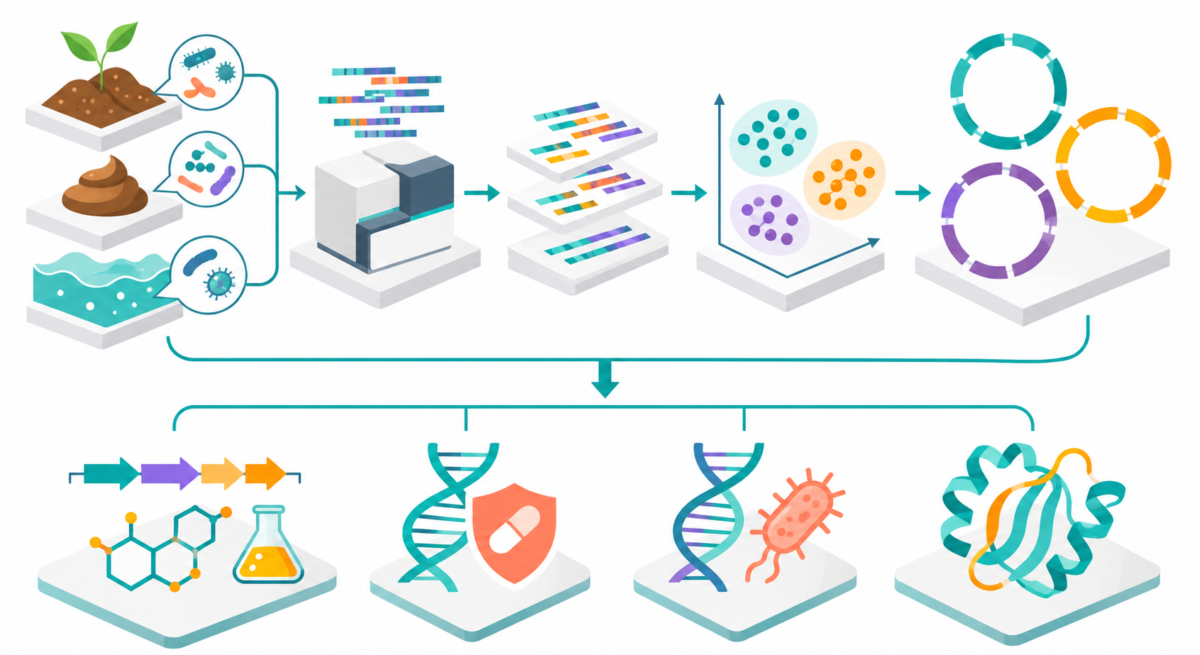
糞便、土壌、排水、発酵食品などには、多様な微生物が混在しています。培養を介さずに解析すると、培養条件によって回収しにくい微生物も対象にできます。
- アンプリコン解析:どの微生物が、どのような割合でいるか
アンプリコン解析は、分類の目印となる特定の領域をPCRで増幅して読む方法です。対象に応じて、次の領域を選びます。[4]
| 調べたい対象 | 主な標的領域 |
| 細菌・アーキア | 16S rRNA遺伝子 |
| 原生生物などの真核微生物 | 18S rRNA遺伝子 |
| 酵母・糸状菌などの真菌 | ITS領域 |
例えば、健常群と疾患群で腸内細菌の細菌組成がどう変わるか、森林土壌において季節変化による真菌の構成がどう変わるかなど、多数の検体で群集構成を比較したい場合に適しています。
ショートリードの16S rRNA遺伝子アンプリコン解析では、V3–V4など、16S rRNA配列領域を部分的に読みます。多くの研究ではV3-4領域が広く使用され、多様な細菌叢を属レベル中心に同定できますが、一つのプライマーセットで全細菌を偏りなく検出できるわけではなく、 対象も踏まえてV1-V2などプライマーを検討する事が重要です。 [5]
近縁な微生物をより細かく区別したい場合は、ロングリード全長アンプリコン解析が候補になります。16S rRNA遺伝子を全長で読むことで解像度が向上し、種レベルのアノテーションが可能になります。18SrRNAやITSにも利用できますが、全てを種レベルで識別できるわけではありません。[5,6]
また、得られる相対的な割合は、そのまま細胞数の割合を表すものではありません。
- ショットガンメタゲノム解析:群集が持つ遺伝子やゲノムを調べる
ショットガンメタゲノム解析は、試料中のDNAを広くシーケンスすることで、微生物の構成に加え、代謝関連遺伝子や薬剤耐性遺伝子など遺伝子情報も調べられます。[7]
「群集の構成の変化」に加えて「どのような機能遺伝子があるか」を知る場合に適しています。ただし、DNAから分かるのは機能の可能性であり、実際の発現や活性を直接示すものではありません。
更に獲得したリード配列を共通する菌に割り当てる事(ビニング)で細菌ゲノムであるMAG(Metagenome-Assembled Genome)を構築し、微生物を培養せずに分類や代謝機能を推定する手掛かりになります。[8]
また、ロングリードシーケンサーを使うと配列の繋がりを捉えやすくなり、完全長を含む高品質なMAGの構築も可能になります。[6]
ただしメタゲノム解析は原理上、近縁種が混在するサンプルやヒトゲノムなど宿主DNAの混在が多く含まれる検体では解析が難しく、また必ずしも検体中の全ての微生物MAGが得られるわけではないことも念頭に置く事は重要です [8,9]
- 微生物シングルセルゲノム解析:どの細胞が遺伝子を持つか
微生物シングルセルゲノム解析は、微生物を一細胞ずつ分離し、細胞ごとにDNAを増幅してゲノム情報を取得する方法です。
bitBiomeは独自のシングルセルゲノム解析技術を用いた「bit-MAP®」を提供しています。培養を介さず、微生物をdropletで単離する事で個々の微生物が持つゲノム情報と遺伝子を調べられます。[10]
混合DNAからゲノムを推定するMAG解析に対し、細胞単位で配列情報を得るため、微生物と遺伝子の対応や、近縁な細胞間の違いを調べたい場合、プラスミドを含めて1細胞のゲノムを解析したい場合に有用です。また、前述のように同一の培養株の集団内の違いを調べたい場合にも使われる事があります。例えば、森永乳業様の研究[11]では、ビフィズス菌の製品をシングルセルで解析し、わずかな配列の違いを持つ細胞集団を識別しました。ただし、DNA増幅効率や元のサンプルの細胞数などによりゲノム品質が影響を受けるため、一細胞から必ず高品質ゲノムを取得できるわけではありません。[11]
- メタトランスクリプトーム解析:群集の遺伝子発現を調べる
メタトランスクリプトーム解析は、微生物群集のRNAをまとめて解析する方法です。メタゲノム解析が「持っている遺伝子」を調べるのに対し、「その条件で発現している遺伝子」を調べます。通常はtotal RNAからrRNAを除去してシーケンスします。[10]
例えば、健常群と疾患群で、腸内微生物の糖の利用や短鎖脂肪酸の産生に関わる遺伝子の発現にどのような違いがあるかを比較できます。また、土壌の乾燥や降雨に伴い、微生物の代謝やストレス応答に関わる遺伝子の発現がどう変わるかを調べる研究にも利用されます。
ただし、発現量の違いには、各微生物の発現変化だけでなく、その微生物の存在量の変化も影響します。メタゲノム解析を組み合わせると、遺伝子の存在量を踏まえて解釈しやすくなります。[11]
| 解析対象 | 知りたいこと | 候補となる解析 |
| 単離培養株 | 遺伝子や株間の配列の違い | 全ゲノム解析 |
| 条件による遺伝子発現の変化 | RNA-seq | |
| マイクロバイオーム | 群集の構成や相対的な割合 | 16S・18S・ITSアンプリコン解析 |
| 遺伝子や、再構築したゲノムの特徴 | ショットガンメタゲノム・MAG解析 | |
| 個々の細胞と遺伝子の対応 | 微生物シングルセルゲノム解析 | |
| 群集の遺伝子発現 | メタトランスクリプトーム解析 |
bitBiomeでは、これらの微生物解析に対応しています。対象試料と明らかにしたいことを伺い、手法の選定から必要なデータ解析までご提案します。