NGS応用知識②:トランスクリプトーム解析でできること
トランスクリプトーム解析では条件によって変わる遺伝子発現を調べる
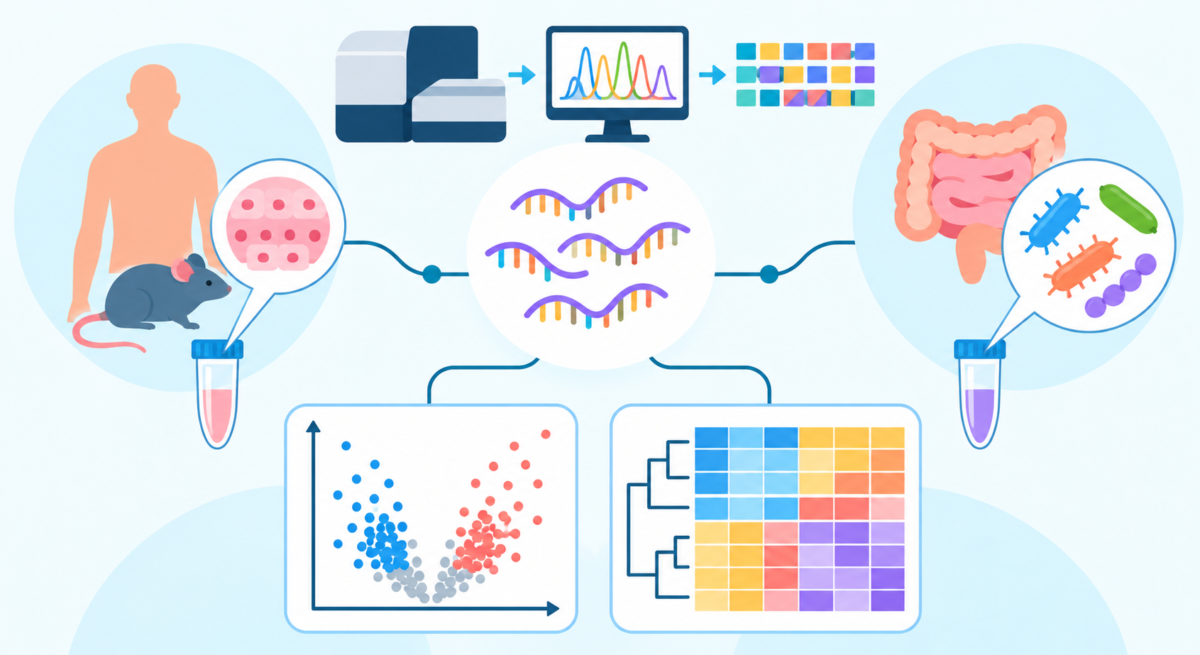
同一種の生物、同一菌株でも、培地や温度が変われば、増殖速度や物質の生産量が変わることがあります。その違いを遺伝子の発現から調べる方法が、トランスクリプトーム解析です。
トランスクリプトームとは、ある条件・時点で細胞や組織に存在するRNAの全体を指します。代表的な手法であるRNA-seqでは、一般にRNAを相補的DNA(cDNA)に変換してシーケンスし、遺伝子ごとの発現量や転写産物の構造を調べます。[1]
ゲノム解析で分かるのは「どのような遺伝情報を持っているか」です。トランスクリプトーム解析では「その条件で、どの遺伝子に由来するRNAがどれくらい存在するか」を調べ、培養条件や薬剤処理、疾患などによる違いを捉えます。[1]
発現が変化した遺伝子から、応答の仕組みを探る
RNA-seqの代表的な用途は、条件間で発現量が変化した遺伝子を見つけることです。処理群と対照群などを比較し、発現量の増減とサンプル間のばらつきを統計的に評価します。[1]
| 研究で知りたいこと | 比較の例 |
| 微生物の生産量が変わる理由 | 培地や培養条件が異なる菌体 |
| 植物のストレス応答 | 乾燥・高温などの処理区と対照区 |
| 薬剤に対する細胞の応答 | 薬剤を添加した細胞と未処理の細胞 |
例えば微生物の生産研究では、目的物質の合成だけでなく、原料の取り込みやストレス応答に関わる遺伝子にも着目できます。
変化した遺伝子が多数ある場合は、GO解析やパスウェイ解析により、特定の機能や代謝経路に関わる遺伝子がまとまって変化しているかを調べます。次に検証する経路や候補遺伝子を絞る手掛かりになります。[1]
ただし、RNA量の増加が、そのままタンパク質量や酵素活性の増加を意味するわけではありません。機能との関係を確かめるには、候補遺伝子の操作やタンパク質・代謝物の測定などを組み合わせます。
真核生物ではpoly(A)濃縮法、細菌ではrRNA除去法が基本
RNA-seqでは、対象生物と調べたいRNAに合わせてライブラリ調製方法を選びます。真核生物のmRNA発現解析で広く使われているのが、poly(A)濃縮法です。[2]
poly(A)濃縮法は、多くの真核生物のmRNAが持つpoly(A)鎖を目印にRNAを回収します。品質のよいRNAを用意でき、タンパク質をコードする遺伝子の発現比較が主な目的であれば、基本となる選択肢です。[2,3]
一方、細菌のmRNAは、真核生物のようにpoly(A)鎖を目印として広く回収することができません。 そのため、通常は試料中に多く含まれるリボソームRNA(rRNA)を除去し、残ったRNAを解析します。除去しない場合は読み取りの多くをrRNAが占め、目的のmRNAのデータを効率よく得られません。[4]
rRNA除去法は、真核生物でも利用します。mRNAに加えて、poly(A)鎖を持たない非コードRNAや未成熟な転写産物なども調べたい場合に候補になります。[3,5] 分解したRNAにも適用しやすい場合がありますが、適用範囲は分解の程度や調製方法によって異なります。[5,6]
| 解析対象・目的 | 調製方法の考え方 |
| 真核生物のmRNA発現比較 | poly(A)濃縮法が広く使われる [2,3] |
| 細菌のmRNA発現比較 | 通常はrRNA除去法を用いる [4] |
| 真核生物の非poly(A) RNAも調べたい | rRNA除去法を検討する [3,5] |
| 分解したRNAを解析したい | 品質と目的を確認し、rRNA除去法などを検討する [5,6] |
真核生物のrRNA除去法ではイントロン由来の配列なども多く含まれるため、同じシーケンス量でも、成熟mRNAの発現量評価に使えるリードが少なくなる場合があります。必要データ量も含めて選び、比較するサンプル間では原則として調製方法をそろえます。[3,5]
転写産物の構造や種類の違いを調べる
真核生物では、同じ遺伝子からでも、スプライシングによる配列のつなぎ方が異なる転写産物が作られます。これらはアイソフォームと呼ばれ、組織や条件によって種類や割合が変わることがあります。[1]
ショートリードRNA-seqでもスプライシングを解析できますが、離れた配列のつながりは短い断片から推定します。転写産物の全長構造を詳しく調べたい場合には、PacBioのIso-Seqなど、ロングリードを用いた解析が候補になります。未登録のアイソフォームの探索や、遺伝子構造の見直しにも利用できます。[7]
poly(A)濃縮・rRNA除去が「どのRNAを測定するか」の選択であるのに対し、ショートリード・ロングリードは「どの長さで読むか」の違いです。ただし、利用できる組み合わせは各手法の調製条件によります。
比較条件は、サンプルを採る前に決める
RNA-seqでは、比較する条件、採取時点、生物学的反復の設計が結果の解釈に直結します。[1]
例えば、培養条件の異なる微生物を同じ時間に回収しても、一方は増殖期、もう一方は定常期という場合があります。「同じ培養時間での違い」と「同じ増殖段階での違い」のどちらを知りたいかで、採取の設計も変わります。
生物学的反復とは、独立に培養した菌体や別個体などを用意することです。一つのRNA試料を分けて測定するだけでは、生物学的なばらつきを評価できません。反復数は、対象のばらつきや検出したい差を踏まえて決めます。[8]
解析では、発現量の一覧や変動遺伝子のリストに加え、主成分分析(PCA)やヒートマップなどでサンプル間の傾向を確認します。通常のバルクRNA-seqは細胞のRNAをまとめて測定するため、組織では細胞種の割合の違いも結果に影響します。細胞ごとの差を知りたい場合は、シングルセルRNA-seqを検討します。[1]
bitBiomeのRNA-seq受託解析サービス
bitBiomeでは、原核生物・真核生物を対象としたRNA-seq受託解析サービスを提供しています。RNA抽出からシーケンス、発現量の集計や変動遺伝子解析まで、ご依頼内容に応じて対応します。
対象生物、比較したい条件、検体数、サンプルの状態をお知らせください。研究目的に合わせて解析内容を設計、ご提案します。
参考文献
- [1] Conesa A. et al. A survey of best practices for RNA-seq data analysis. Genome Biology. 2016;17:13.
- [2] New England Biolabs. RNA Depletion & mRNA Enrichment.
- [3] Zhao S. et al. Evaluation of two main RNA-seq approaches for gene quantification in clinical RNA sequencing: polyA+ selection versus rRNA depletion. Scientific Reports. 2018.
- [4] New England Biolabs. NEBNext® rRNA Depletion Kit (Bacteria).
- [5] Zhao W. et al. Comparison of RNA-Seq by poly(A) capture, ribosomal RNA depletion, and DNA microarray for expression profiling. BMC Genomics. 2014;15:419
- [6] Schuierer S. et al. A comprehensive assessment of RNA-seq protocols for degraded and low-quantity samples. BMC Genomics. 2017;18:442.
- [7] PacBio. RNA sequencing.
- [8] Schurch N. J. et al. How many biological replicates are needed in an RNA-seq experiment and which differential expression tool should you use? RNA. 2016;22:839–851.